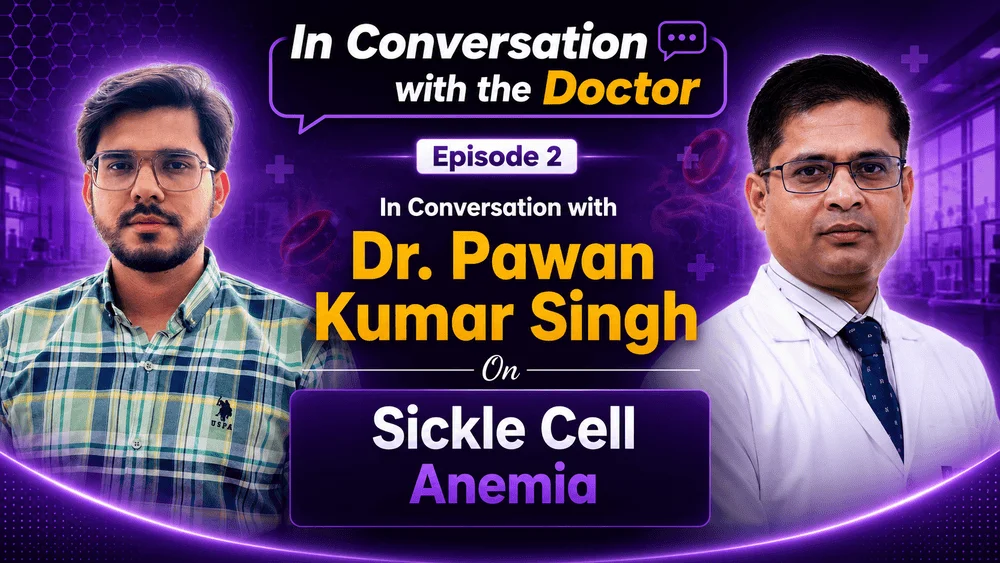
In diesem Q&A Dr. Pawan Kumar Singh, stellvertretender Vorsitzender der Abteilung für Hämatologie-Onkologie und Knochenmarktransplantation bei Sharda Care Healthcity, Greater Noida, beantwortet die häufigsten Fragen von Patienten und Angehörigen zur Sichelzellanämie, von Genetik und Früherkennung bis hin zu Schmerztherapie, Gentherapie und kurativen Behandlungsmöglichkeiten.
Sehen Sie sich das vollständige Gespräch an:
F: Wie würden Sie jemandem, bei dem gerade erst Sichelzellenanämie diagnostiziert wurde und der keine medizinischen Vorkenntnisse hat, erklären, was das eigentlich ist?
Normalerweise sind rote Blutkörperchen scheibenförmig. Bei der Sichelzellanämie führt eine genetische Mutation zu einem abnormalen Hämoglobin, wodurch die roten Blutkörperchen sichelförmig werden. Diese sichelförmigen Zellen verstopfen kleine Blutgefäße, weshalb die Betroffenen so vielfältige Symptome aufweisen.
Aufgrund dieser Gefäßverstopfung können Patienten Schmerzkrisen, ein akutes Thoraxsyndrom, Schlaganfälle und Blutgerinnsel in großen Gefäßen erleiden. Nahezu jedes Organ im Körper, von Kopf bis Fuß, kann von der Sichelzellanämie betroffen sein.
F: Wie verbreitet ist die Sichelzellanämie weltweit, und welche Bevölkerungsgruppen und Regionen sind am stärksten betroffen?
Die Sichelzellanämie tritt am häufigsten in Malaria-Endemiegebieten auf, da das Vorhandensein des Sichelzellmerkmals einen Überlebensvorteil gegenüber Malaria bietet. Aus diesem Grund ist die Krankheit in manchen Gebieten verbreiteter als in anderen.
Die höchste Prävalenz findet sich in Nigeria, gefolgt von der Demokratischen Republik Kongo und anderen Teilen Zentral- und Ostafrikas. In Indien tritt die Krankheit häufiger in tropischen Gebieten wie Odisha auf. Die steigenden Fallzahlen spiegeln größtenteils das Bevölkerungswachstum wider und nicht, dass die Krankheit selbst häufiger geworden ist.
F: Was genau geschieht im Körper auf zellulärer Ebene?
Die normalerweise scheibenförmigen roten Blutkörperchen nehmen aufgrund der Genmutation eine Sichelform an. Diese abnorme Form verstopft die Blutgefäße, was zu Schmerzkrisen, Gefäßstauungen, Schlaganfällen und Verstopfungen in größeren Blutgefäßen führen kann.
Auch Umweltfaktoren spielen eine Rolle. Afrikanische Patienten mit Sichelzellanämie weisen tendenziell stärkere Symptome auf und benötigen häufiger eine Knochenmarktransplantation zur Heilung der Krankheit, während indische Patienten im Allgemeinen weniger Symptome zeigen und seltener auf solch eine aufwendige Behandlung angewiesen sind. Daher wird stets empfohlen, auf ausreichende Flüssigkeitszufuhr zu achten und extreme Temperaturen zu vermeiden, da sowohl Kälte als auch Hitze eine Sichelzellkrise auslösen können. Infektionen und Sauerstoffmangel (Hypoxie) sind weitere bedeutende Risikofaktoren.
F: Worin besteht der Unterschied zwischen einem Sichelzellträger (Merkmal) und einer Sichelzellanämie?
Hämoglobin ist ein Protein und wird wie jedes Protein durch Gene gebildet, in diesem Fall durch zwei Gene. Ist nur ein Gen betroffen, spricht man von Sichelzellmerkmal oder Trägerstatus. Sind beide Gene betroffen, führt dies zur Sichelzellanämie.
Normales Hämoglobin wird als HbA, Sichelzellhämoglobin als HbS bezeichnet. In Laborberichten erscheint dies oft als „AS“ oder „SS“. AS bedeutet Träger (heterozygot), d. h. ein Gen ist normal, das andere betroffen. SS bedeutet, dass beide Gene betroffen sind (homozygot), was der vollständigen Ausprägung der Erkrankung entspricht.
F: Wie funktioniert Vererbung, und wie hoch ist die Wahrscheinlichkeit, dass ein Kind die Krankheit erbt, wenn ein oder beide Elternteile das Gen tragen?
Ein Kind erbt je ein Hämoglobin-Gen von jedem Elternteil. Ist nur ein Elternteil Träger, kann das Kind höchstens ebenfalls Träger sein, ohne dass ein Erkrankungsrisiko besteht. Problematisch wird es, wenn beide Eltern Träger sind. In diesem Fall besteht bei jeder Schwangerschaft eine Wahrscheinlichkeit von 25 Prozent, dass das Kind die Krankheit erbt.
Personen mit einer entsprechenden Familiengeschichte, insbesondere Paare, die in Gebieten leben, in denen Sichelzellanämie endemisch ist, sollten ihren Trägerstatus vor oder früh in einer Schwangerschaft kennen, da dieses Risiko für jede Schwangerschaft gilt, nicht nur für eine einzelne.
F: Was sind die frühesten Anzeichen und Symptome, auf die Eltern achten sollten, und in welchem Alter treten die ersten Symptome der Krankheit typischerweise auf?
Die Symptome treten in der Regel im Alter von 5 bis 6 Monaten auf. Vorher besteht das Hämoglobin eines Säuglings größtenteils aus fetalem Hämoglobin, das von der Erkrankung nicht betroffen ist. Mit etwa 5 bis 6 Monaten wandelt sich dieses fetale Hämoglobin in adultes Hämoglobin um, was bei betroffenen Kindern eine Umwandlung in Sichelzellhämoglobin bedeutet.
Sobald diese Veränderung eintritt, können Symptome wie exzessives Schreien, Gedeihstörungen, Trinkschwäche und Blässe auftreten. Dann ist eine Untersuchung und Diagnose durch einen Hämatologen erforderlich. Nicht jedes diagnostizierte Kind benötigt eine Knochenmarktransplantation. Kinder werden in der Regel ein bis zwei Jahre lang beobachtet, um den Schweregrad der Erkrankung zu beurteilen, bevor eine weiterführende Behandlung in Betracht gezogen wird.
F: Was löst eine Schmerzkrise (vaso-okklusive Krise) aus, und was sollten Patient oder Angehörige tun, wenn eine solche Krise auftritt?
Häufige Auslöser sind Infektionen, Sauerstoffmangel, körperliche Belastung, Dehydrierung und Durchfall. Eine Schmerzkrise äußert sich durch starke, generalisierte Körperschmerzen, die oft so heftig sind, dass Opioidanalgetika zur Schmerzlinderung erforderlich sind. Eine ausreichende Flüssigkeitszufuhr und die umgehende Behandlung der zugrunde liegenden Ursache, wie Fieber oder Infektion, sind unerlässlich und sollten gegebenenfalls im Krankenhaus erfolgen.
Mehr dazu: Kosten der Sichelzellbehandlung in Indien
F: Wie wird die Sichelzellanämie diagnostiziert und warum ist eine frühzeitige Diagnose so wichtig?
Ein einfacher Test namens HPLC (Hochleistungsflüssigkeitschromatographie) dient der Bestätigung der Diagnose anhand der Symptome. Nach der Diagnose liegt der Fokus auf der Vorbeugung von Sichelzellkrisen. Hydroxyharnstoff ist neben einer ausreichenden Flüssigkeitszufuhr und dem allgemeinen Gesundheitszustand eines der wichtigsten Medikamente zur Vorbeugung schmerzhafter Krisen.
F: Was ist ein akutes Thoraxsyndrom und wie wird es behandelt?
Das akute Thoraxsyndrom entsteht durch eine Verstopfung der Blutgefäße in der Lunge durch sichelförmige rote Blutkörperchen. Es äußert sich durch starke Atemnot, niedrige Sauerstoffsättigung und im Röntgenbild sichtbare Infiltrate im Brustkorb. Es handelt sich um einen ernsten Zustand, der eine stationäre Aufnahme, häufig auf einer Intensivstation, mit engmaschiger Überwachung erfordert.
Die Behandlung umfasst typischerweise Hydroxyharnstoff, Steroide wie Dexamethason und intravenöse Antibiotika zur Vorbeugung von Sekundärinfektionen.
F: Wann werden Bluttransfusionen empfohlen und welche Risiken birgt die Langzeitanwendung?
Bluttransfusionen werden eingesetzt, um Krisen vorzubeugen, Patienten bei chirurgischen Eingriffen zu unterstützen oder Komplikationen direkt zu behandeln. Die Transfusion bewirkt eine Verdünnung des Anteils an Sichelzellhämoglobin im Blut. Symptomatische Patienten weisen häufig einen HbS-Anteil von über 60 Prozent auf; die Zufuhr von normalem Blut senkt diesen Anteil und führt in der Regel zu einer Linderung der Symptome.
Bluttransfusionen sind angezeigt, wenn der Hämoglobinwert deutlich abfällt, vor einer geplanten Operation oder während einer schmerzhaften Krise oder einer Sequestrationskrise.
F: Wie gehen Sie bei der Schmerzbehandlung vor, sowohl in Krisensituationen als auch bei chronischen Schmerzen zu Hause?
Hydroxyharnstoff spielt eine zentrale Rolle bei der Vorbeugung von Schmerzepisoden. Bei auftretenden Schmerzen beginnt die Behandlung in der Regel mit nichtsteroidalen Antirheumatika (NSAR). Reicht dies nicht aus, werden zu Hause orale Opioid-Analgetika eingesetzt. Bleibt der Schmerz unkontrolliert, kann eine stationäre Aufnahme zur intravenösen oder subkutanen Gabe von Opioid-Analgetika erforderlich sein. Eine ausreichende Flüssigkeitszufuhr und ein Hämoglobinwert über 10 g/dl sind ebenfalls wichtige Bestandteile der Schmerztherapie.
F: Es gibt viel Aufregung um die Gentherapie bei Sichelzellanämie. Was genau beinhaltet sie?
Die Gentherapie wurde erst relativ spät, etwa 2023/2024, zugelassen und ist derzeit für Patienten über 18 Jahren mit ausgeprägten Symptomen vorgesehen. Es gibt zwei Ansätze: einen, der das defekte Hämoglobin-Gen direkt korrigiert, und einen anderen, der die Produktion von fetalem Hämoglobin (HbF) anregt.
Das Verfahren umfasst die Entnahme von Stammzellen des Patienten, die Durchführung der erforderlichen genetischen Modifikationen, die Chemotherapie zur Zerstörung des vorhandenen Knochenmarks und die anschließende Rückführung der modifizierten Stammzellen. Obwohl erste Ergebnisse vielversprechend sind, ist die Behandlung nach wie vor sehr kostspielig und derzeit in Indien nicht verfügbar; sie ist jedoch in den USA und Europa weitgehend zugänglich.
Weiterlesen: Die am häufigsten gestellte Frage zu Sichelzellenanämie
F: Wohin wird sich die Behandlung der Sichelzellanämie Ihrer Meinung nach in den nächsten 5 bis 10 Jahren entwickeln?
Prävention bleibt der wichtigste Schwerpunkt, vor allem durch das Screening junger Paare auf Anlageträgerstatus und das Angebot einer Pränataldiagnostik in jeder Schwangerschaft. Die Vorbeugung von Sichelzellkrisen durch Hydroxyharnstoff und ausreichende Flüssigkeitszufuhr ist ebenfalls unerlässlich.
Es gibt auch neuere krankheitsmodifizierende Therapien, darunter injizierbare Medikamente wie Crizanlizumab und Voxelotor, die gute Ergebnisse bei der Reduzierung von Sichelzellkrisen gezeigt haben. Darüber hinaus bleiben Knochenmarktransplantation und Gentherapie die beiden Optionen, die eine dauerhafte Heilung ermöglichen und einem Kind eine vollständige Genesung ohne langfristige Krankheitsfolgen erlauben.
F: Welche Änderungen des Lebensstils und welche Vorsichtsmaßnahmen können dazu beitragen, die Häufigkeit und Schwere von Krisen zu verringern?
Sauerstoffmangel, Stress, Dehydrierung und fieberhafte Erkrankungen oder Infektionen sind die wichtigsten Auslöser, die beachtet werden sollten. Durch deren weitestgehende Vermeidung lässt sich die Anzahl der Sichelzellanämie-Episoden deutlich reduzieren. Die tägliche Einnahme der verschriebenen Hydroxyharnstoff-Dosis ist ebenso wichtig, da einige Episoden auch spontan auftreten können.
F: Können junge Patienten mit Sichelzellanämie ein relativ normales Leben führen, einschließlich körperlicher Aktivität und Reisen?
Ein völlig „normales“ Leben ist nicht garantiert, aber mit den richtigen Vorsichtsmaßnahmen, wie der täglichen Einnahme von Hydroxyharnstoff, dem Bereithalten von Schmerzmitteln und dem Umgang mit bekannten Auslösern, können Patienten ein gutes Leben führen. Dennoch können selbst bei optimaler Behandlung spontane Sichelzellkrisen auftreten, weshalb ständige Wachsamkeit wichtig bleibt.
F: Was sollte eine Frau mit Sichelzellanämie über das Schwangerschaftsrisiko wissen, und ist eine genetische Beratung notwendig?
Sind beide Partner Träger des Gens, besteht bei jeder Schwangerschaft ein Risiko von 25 Prozent, an Sichelzellanämie zu erkranken. Eine Pränataldiagnostik kann etwa in der 10. Schwangerschaftswoche durchgeführt werden. So erfahren die Paare, ob der ungeborene Fötus betroffen ist und können fundierte Entscheidungen über das weitere Vorgehen treffen. Eine genetische Beratung wird dringend empfohlen, wenn beide Partner Träger des Gens sind.
F: Ist eine Behandlung in Indien für Patienten aus Ländern mit begrenzten oder teuren Behandlungsmöglichkeiten für Sichelzellanämie eine realistische Option?
Ja. Indien verzeichnet eine beträchtliche Anzahl von Patienten im Rahmen des Medizintourismus, die sich wegen Sichelzellanämie behandeln lassen, meist zur Knochenmarktransplantation sowie zur Behandlung von Komplikationen wie der Hüftkopfnekrose , die mitunter einen Hüftgelenkersatz erforderlich macht . Indiens Zentren, insbesondere für Knochenmarktransplantationen einschließlich haploidentischer Transplantationen bei Sichelzellanämie, weisen gute Ergebnisse und umfangreiche klinische Erfahrung auf. Dies macht Indien zu einer realistischen und zunehmend beliebten Option für Patienten, die eine Behandlung im Ausland in Erwägung ziehen.
F: Wie können Patienten oder Angehörige Ihr Team für eine Beratung oder eine Zweitmeinung erreichen?
Sharda Care Healthcity verfügt über eine eigene Abteilung für internationale Patienten, die bei Reise-, Unterkunfts- und Behandlungsplanung behilflich ist. Patienten können sich mit ihren medizinischen Daten und Fragen an HOSPIDIO wenden. Das Krankenhaus-Team oder das internationale Betreuungsteam wird sich dann umgehend bei ihnen melden und sie durch den gesamten Behandlungs- und Reiseprozess begleiten.
Über uns Dr. Pawan Kumar Singh
Dr. Pawan Kumar Singh ist stellvertretender Leiter der Abteilung für Hämatologie und Onkologie sowie Knochenmarktransplantation bei Sharda Care Healthcity in Greater Noida und verfügt über mehr als 15 Jahre Erfahrung in der Behandlung komplexer Blutkrankheiten, darunter Leukämie, Lymphome, multiples Myelom, aplastische Anämie, Thalassämie und Sichelzellanämie. Er hat über 1,000 Knochenmarktransplantationen durchgeführt, darunter Transplantationen von passenden Geschwistern, passenden Fremdspendern und haploidentische Transplantationen.
Erfahren Sie mehr über seine Praxis und vereinbaren Sie einen Beratungstermin.
Sie denken über eine Sichelzellbehandlung in Indien nach? Hospidio verbindet internationale Patienten mit führenden Hämatologen und erstklassigen Krankenhäusern in ganz Indien und bietet transparente Preise, Behandlungsplanung und umfassende Reiseunterstützung.
Aktuelle Blogeinträge
Dr. Basim Parvez ist ein staatlich anerkannter Physiotherapeut und leitender Patientenberater bei HOSPIDIO. Er besitzt einen MBA in Gesundheitsmanagement. Dank seiner umfassenden klinischen Erfahrung und seines einfühlsamen Umgangs unterstützt er Patienten bei der Bewältigung medizinischer Behandlungen. Dr. Basim nutzt sein schriftstellerisches Talent auch, um komplexe Informationen aus dem Gesundheitswesen zu vereinfachen, Patienten in die Lage zu versetzen, informierte Entscheidungen zu treffen und Klarheit und Vertrauen in ihren medizinischen Behandlungsprozess zu fördern.
Guneet Bhatia ist die Gründerin von HOSPIDIO und eine erfahrene Content-Reviewerin mit umfassender Expertise in der Entwicklung medizinischer Inhalte, im didaktischen Design und im Bloggen. Ihre Leidenschaft gilt der Erstellung wirkungsvoller Inhalte, wobei sie stets auf Genauigkeit und Verständlichkeit achtet. Guneet schätzt den Austausch mit Menschen unterschiedlicher ethnischer und kultureller Herkunft und erweitert so ihren Horizont. In ihrer Freizeit verbringt sie gerne Zeit mit ihrer Familie, hört gute Musik und entwickelt mit ihrem Team innovative Ideen.